

Как пройти сертификацию FDA
Регулирование агентства охватывает лекарства, медицинские изделия, пищевые продукты и косметику; нарушение процедур ведет к задержкам поставок, отзыву партий и финансовым потерям. Материал объясняет, как пройти сертификацию FDA, какие этапы включает процесс, какие документы запрашивает регулятор и какой результат получает заявитель.
Сертификация FDA в США: правовой статус и содержание понятия
Понятие сертификация FDA в США в массовом сознании часто искажается. Американское законодательство не предусматривает выдачу единого государственного бумажного сертификата, подтверждающего качество товара. Вместо этого действует система обязательной регистрации предприятий и листинга конкретных продуктов в электронных базах данных. Юридическая сила таких действий подтверждается не справкой с печатью, а активным статусом в реестре ведомства.
Разбирая, что означает сертификация FDA для продукции, необходимо разделять понятия «одобрение» (approval) и «регистрация» (registration). Для большинства потребительских товаров, включая продукты питания и косметику, ведомство не проводит предварительную проверку безопасности. Ответственность за соблюдение стандартов лежит исключительно на производителе. Регистрация в данном случае выступает инструментом государственного надзора, позволяющим регулятору знать местоположение мощностей и состав партий.
Существует четкое юридическое значение сертификации FDA, которое определяет легальность пересечения границы. Без присвоения объекту уникального регистрационного номера таможенная служба США (CBP) заблокирует груз. При этом подтверждение сертификации FDA происходит в автоматическом режиме через систему Prior Notice при ввозе каждой партии. Проверка статуса осуществляется по цифровым базам, доступным инспекторам в реальном времени.
Определяя, что входит в сертификацию FDA в США, специалисты выделяют несколько обязательных этапов верификации.
Такое понятие сертификации FDA по законодательству США исключает возможность добровольного отказа от процедур. Любое иностранное предприятие обязано соблюдать эти нормы до момента фактической отгрузки. Для внешних игроков сертификация FDA для иностранных компаний осложняется необходимостью содержать физический контакт в штатах для приема официальных уведомлений.
Официальные требования к сертификации FDA в Соединенных Штатах Америки заставляют бизнес внедрять внутренние системы контроля качества. Регулятор вправе инициировать инспекцию производства в любой точке мира. Если сертификация FDA для импорта в США не подкреплена актуальными данными о технологических процессах, регистрация аннулируется. Правовой статус сертификации FDA делает её обязательным фильтром, отсекающим потенциально опасную или фальсифицированную продукцию еще на этапе декларирования.


- Россияне впервые за восемь лет снизили зарплатные ожидания
- Мировой тренд: ИТ‑специалисты теряют интерес к работе из‑за внедрения ИИ
- Бизнес в России перестает удерживать увольняющихся сотрудников
- Дата‑центр Яндекса в Калуге поврежден из‑за атаки БПЛА
- Яндекс Маркет завершил реферальную программу для селлеров
- Сумма штрафов бизнесу за нарушения при найме мигрантов выросла на 22% за год
Нормативная база сертификации FDA: федеральные законы и подзаконные акты США
Основным фундаментом, на котором держатся правовые основания сертификации FDA в США, является Федеральный закон о пищевых продуктах, лекарствах и косметических средствах (FD&C Act). Этот документ наделяет ведомство полномочиями по контролю над безопасностью товаров. С момента принятия в 1938 году акт претерпел сотни правок, адаптируясь к биотехнологиям и глобальной торговле. Любая попытка ввоза продукции без соблюдения его норм классифицируется как федеральное правонарушение.
Современное законодательство США о сертификации FDA значительно расширилось после принятия Закона о модернизации безопасности пищевых продуктов (FSMA). Данный нормативный акт перенес акцент с реагирования на инциденты к их предотвращению. Теперь производители обязаны документировать каждый шаг производственного цикла, создавая прозрачную цепочку поставок. Эти федеральные законы США для сертификации FDA создают жесткую рамку ответственности для импортеров.
Технические детали процедур содержатся в Своде федеральных правил (Code of Federal Regulations), конкретно в Титуле 21. Данные нормативные акты США о регулировании FDA описывают стандарты идентичности продуктов, допустимые дозировки добавок и правила оформления этикеток. В последние годы особое внимание уделяется реформе MoCRA, которая перевела косметическую отрасль под строгий надзор. Регуляторные требования FDA к продукции теперь включают обязательную отчетность о серьезных побочных эффектах даже для бытовых средств гигиены.
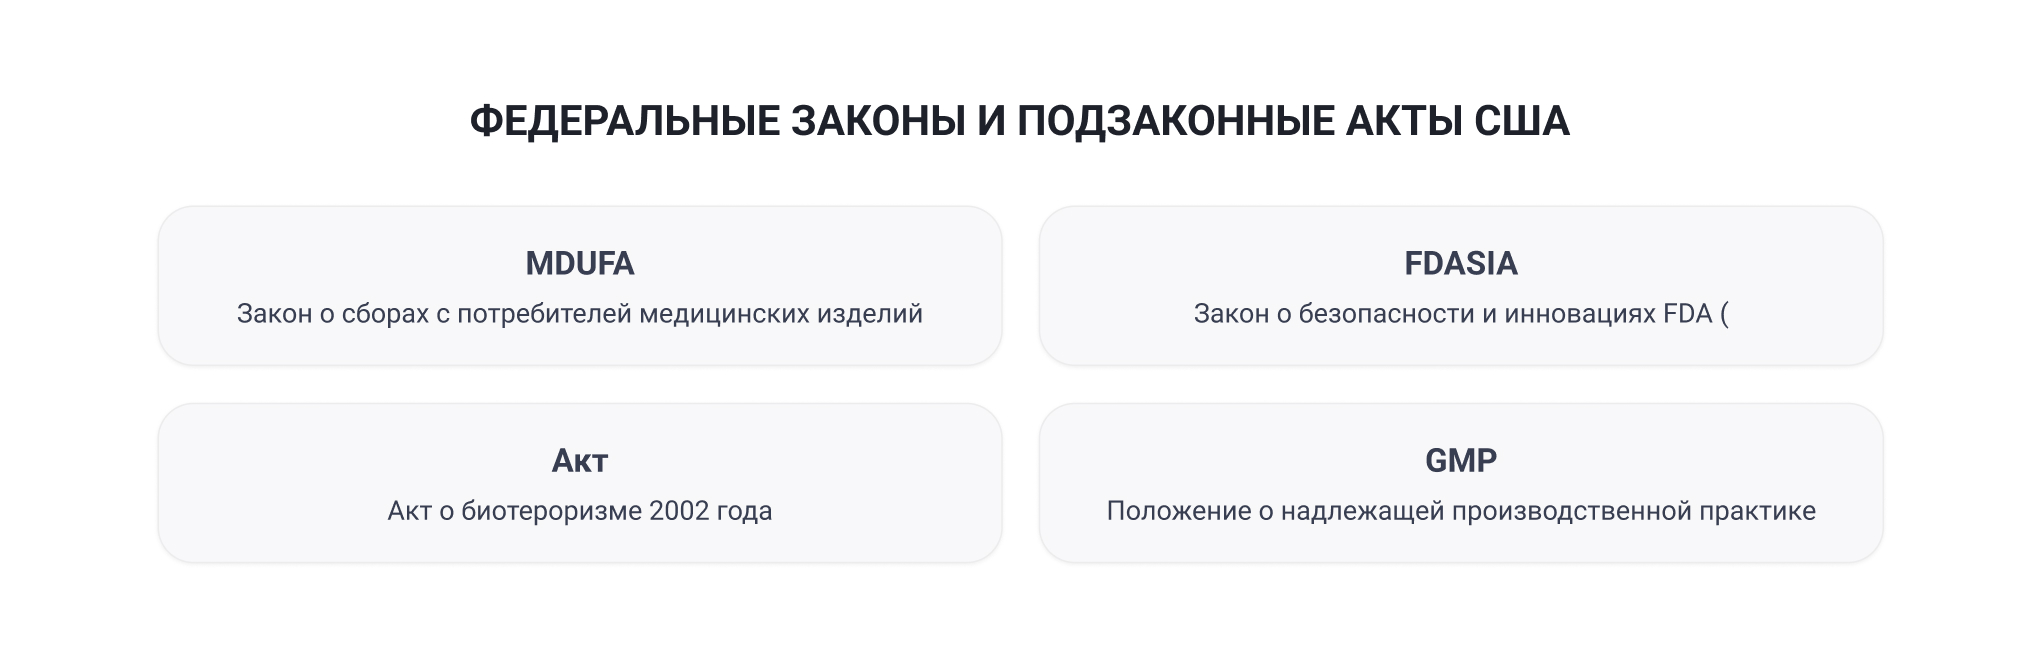
Ключевые правовые нормы сертификации FDA в США базируются на следующих актах:
- закон о сборах с потребителей медицинских изделий (MDUFA);
- закон о безопасности и инновациях FDA (FDASIA);
- акт о биотероризме 2002 года;
- положение о надлежащей производственной практике (GMP).
Базовый федеральный закон о пищевых продуктах и лекарствах США дополняется отраслевыми руководствами (Guidance Documents). Хотя руководства формально носят рекомендательный характер, их соблюдение является единственным гарантированным способом пройти проверку. Правовое регулирование FDA Соединенных Штатов построено таким образом, что любое отклонение от стандартов интерпретируется как потенциальная угроза общественному здоровью.
Сложные требования законодательства США к сертификации продукции FDA подразумевают регулярную актуализацию данных. Регистрация объектов в некоторых секторах требует ежегодного подтверждения. Правовое регулирование FDA Соединенных Штатов не является статичным: ведомство постоянно публикует изменения в перечень разрешенных ингредиентов. Эффективное государственное регулирование FDA в США обеспечивает высокую степень доверия потребителей, превращая соблюдение норм в конкурентное преимущество на глобальном рынке.



Перечень продукции, на которую распространяется регулирование FDA в США
Американское ведомство осуществляет надзор за категориями товаров, которые составляют значительную часть потребительского рынка. В сферу ответственности регулятора входит не только еда или лекарства, но и продукция, способная оказывать влияние на здоровье человека через излучение или химический состав. Контроль FDA за безопасностью продукции в США охватывает импортные и внутренние товары, при этом правила для каждой группы существенно различаются.
Расширенный обзор категорий под надзором FDA. Для эффективного управления рисками ведомство разделяет подконтрольные товары на специализированные сегменты, каждый из которых имеет свою нормативную базу (21 CFR):
- Пищевая продукция и корма для животных. Основной объем работы ведомства занимает регулирование FDA для пищевой продукции США, включая напитки, фрукты, овощи и морепродукты. С 2026 года вводится обязательное уведомление о компонентах со статусом GRAS (Generally Recognized as Safe), что лишает компании возможности самостоятельно признавать ингредиенты безопасными без информирования властей. Важно понимать, что в эту категорию попадает и корм для животных, при этом новые нормы «Innovative FEED Act» позволяют регистрировать зоотехнические добавки (например, снижающие выбросы метана) как пищевые компоненты, а не как лекарства.
- Диетические добавки (БАД). Регулирование FDA для диетических добавок США выделено в отдельный блок. В отличие от лекарств, БАД не требуют предварительного одобрения перед продажей, однако ведомство жестко контролирует отсутствие «лечебных» заявлений на этикетке. Акцент смещен на проверку ингредиентов и корректность заявленных свойств: с 2025 года вводится новая фронтальная маркировка (Nutrition Info Box), указывающая на высокий уровень сахара или натрия.
- Медицинские изделия и техника. Для высокотехнологичных отраслей предусмотрено регулирование FDA для медицинских изделий США, которое классифицирует устройства по степени риска для пациента (Class I, II, III).
- Лекарственные средства и биопрепараты. К этой же группе примыкает регулирование FDA для лекарственных средств США, требующее наиболее жестких клинических подтверждений перед выходом на рынок. С 2026 года регулятор усиливает надзор за качеством данных (Data Integrity) в заявках, чтобы исключить использование сфальсифицированных результатов тестов.
- Косметическая продукция (Реформа MoCRA). Отдельного внимания заслуживает вопрос, нужно ли получать сертификацию FDA для косметики, ответ на который изменился с введением реформы MoCRA. С середины 2024 года регистрация производственных площадок и листинг продуктов стали обязательными для всех, кроме микропредприятий.
- Радиационные приборы и табачная продукция. Специфические требования FDA к табачной продукции включают обязательную регистрацию ингредиентов и получение разрешений на маркетинг новых устройств. С 2 января 2026 года все заявки PMTA должны подаваться исключительно в новом электронном формате через портал CTP.
Ведомство также контролирует радиационные приборы, такие как рентгеновские установки, лазерные указатели и микроволновые печи. Даже если устройство полностью экранировано, оно попадает под надзор, если генерирует излучение внутри корпуса.
Любая продукция под регулированием FDA в США должна соответствовать стандартам безопасности до момента фактической продажи. Общая сертификация FDA в этом контексте выступает как комплексный процесс подтверждения легальности товара на всех этапах его жизненного цикла — от проектирования состава до маркировки упаковки.

Одобрение FDA лекарственных средств и биологических препаратов для рынка США
Процесс легализации фармацевтики в Соединенных Штатах считается одним из самых строгих и дорогостоящих в мире. Стандартное одобрение FDA лекарств в США начинается задолго до подачи официальных документов и требует проведения многолетних испытаний, стоимость которых может исчисляться сотнями миллионов долларов. Ведомство оценивает не только терапевтический эффект, но и химическую чистоту производства, исключая наличие опасных примесей.
Для инновационных препаратов получение разрешения FDA на лекарственное средство может занять от 6 до 12 месяцев только на этапе финальной экспертизы, если компании предоставлен статус «приоритетного рассмотрения» (Priority Review).
Основой процесса является многоступенчатая процедура одобрения лекарств FDA в США, которая жестко регламентирует переход от лабораторных тестов к тестированию на людях. Компании обязаны соблюдать бескомпромиссные требования FDA к клиническим исследованиям лекарств, фиксируя каждую побочную реакцию в режиме реального времени.
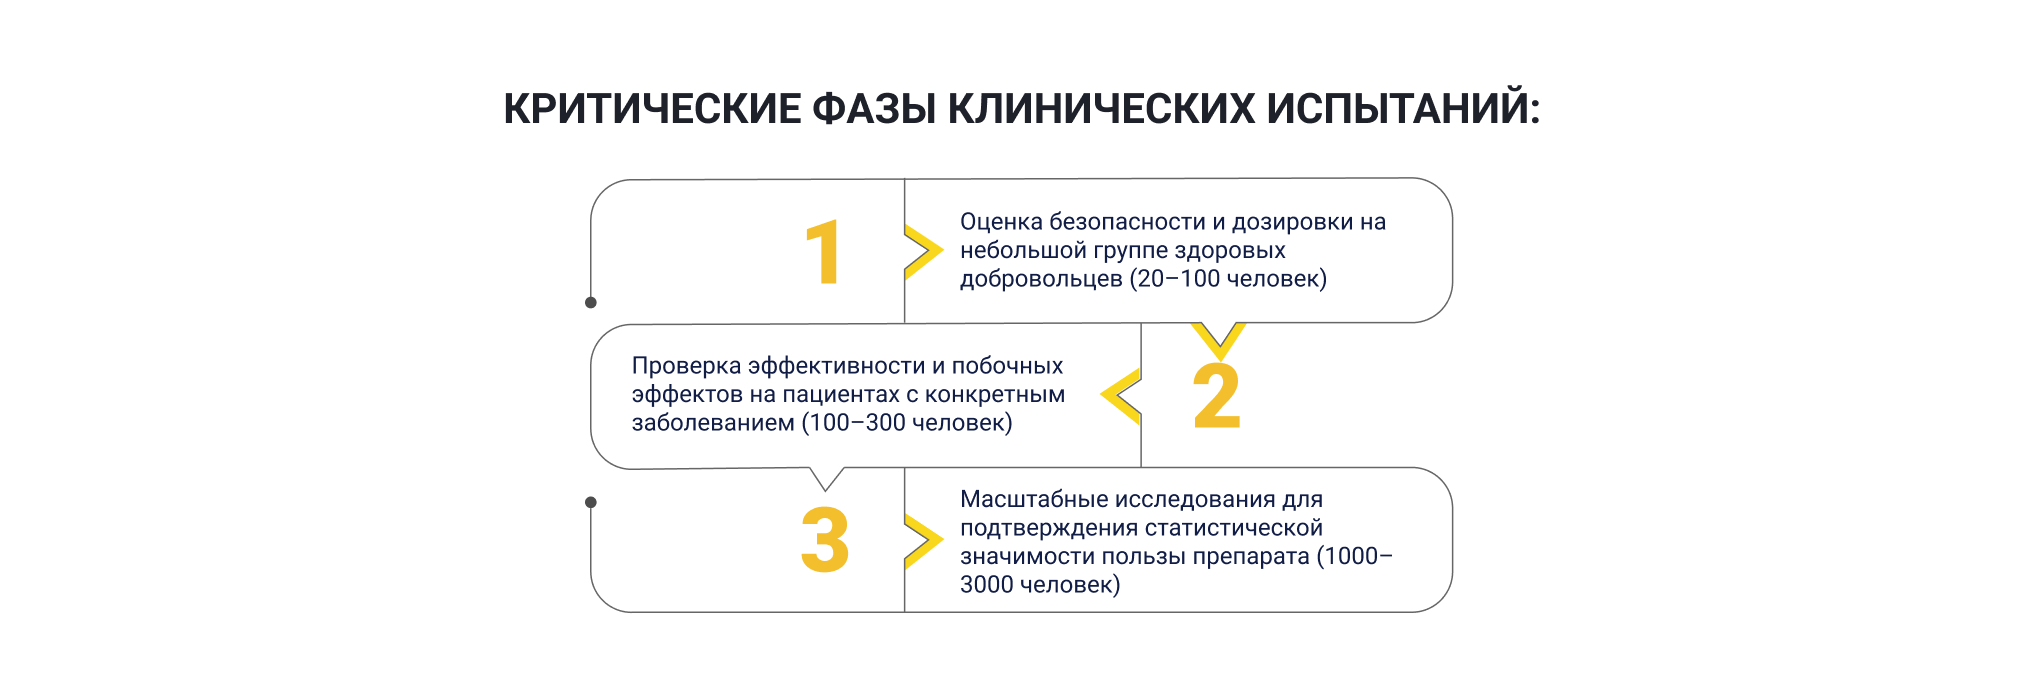
Процесс разделен на три критические фазы клинических испытаний:
- Фаза 1: Оценка безопасности и дозировки на небольшой группе здоровых добровольцев (20–100 человек).
- Фаза 2: Проверка эффективности и побочных эффектов на пациентах с конкретным заболеванием (100–300 человек).
- Фаза 3: Масштабные исследования для подтверждения статистической значимости пользы препарата (1000–3000 человек).
Только после сбора достаточного массива данных возможна подача заявки на одобрение FDA лекарств в формате New Drug Application (NDA) для химических препаратов или Biologics License Application (BLA) для биологических. На этом этапе сертификация FDA выступает гарантом того, что доказанная польза от препарата существенно превышает возможные риски для населения.
Для цифрового взаимодействия и упрощения доступа к рынку используется регистрация лекарств в FDA Соединенных Штатов через специализированные порталы: CDER (Центр оценки и исследований лекарств) для терапевтических средств и CBER (Центр оценки и исследований биологических препаратов) для вакцин и крови. Биологические продукты, такие как вакцины или генная терапия, требуют особого подхода из‑за своей сложности. Процедурное лицензирование биопрепаратов FDA в США включает не только проверку формулы, но и жесткий аудит стабильности живых культур, а также условий их хранения (холодовая цепь). Без завершения этих этапов вывод лекарственного препарата на рынок США через FDA юридически невозможен, так как таможня блокирует любые незарегистрированные фармацевтические грузы на этапе пересечения границы.
Стандартный пакет документов для регулятора у представляется в формате eCTD (электронного общего технического документа) и включает:
- Подробное описание химического состава, структуры и методов промышленного синтеза.
- Результаты доклинических тестов на токсичность и фармакокинетику в животных моделях.
- Полные отчеты о трех фазах клинических испытаний с первичными данными каждого пациента.
- Проекты инструкций, спецификации упаковки и доказательства защиты от подделок.
- Данные о валидации производственных мощностей и соблюдении норм cGMP.
Ключевым этапом проверки является экспертная оценка безопасности лекарств FDA в США, в ходе которой независимые эксперты и штатные ученые анализируют «сырые» данные исследований, а не только выводы производителя. В случае возникновения малейших сомнений в достоверности цифр ведомство запрашивает дополнительные испытания, что существенно затягивает сроки выхода. Подготавливая документы для одобрения лекарства FDA, производитель должен гарантировать воспроизводимость качества: каждая таблетка в партии должна быть идентична по составу той, что проходила испытания. Сложность этих процедур делает одобрение FDA лекарств в США серьезным административным и финансовым барьером, который служит главным фильтром безопасности системы здравоохранения.
Разрешение FDA на медицинские изделия: процедуры допуска на рынок США
Процесс вывода медицинских технологий на территорию Соединенных Штатов опирается на строгую риск‑ориентированную модель. Основной правовой инструмент в этой сфере — классификация медицинских изделий FDA в США, которая разделяет все устройства на три категории. Класс I включает товары с минимальным риском, такие как медицинские перчатки, тогда как Класс III охватывает жизнеобеспечивающие импланты и кардиостимуляторы. От присвоенного класса зависят объем доказательной базы и итоговая стоимость процедур.
Для большинства устройств среднего риска предусмотрен допуск медицинских изделий на рынок США через FDA по программе 510(k). В рамках этой процедуры производитель должен доказать «существенную эквивалентность» своего продукта уже существующему на рынке аналогу. Если ведомство признает аргументы убедительными, оно выдает разрешение (Clearance), подтверждающее безопасность использования. При отсутствии аналогов применяется процедура De Novo, требующая более глубокого анализа.
Получить официальное разрешение FDA на медицинские изделия невозможно без регистрации в системе FURLS. Иностранные предприятия обязаны назначить американского агента и поддерживать актуальность данных о своих мощностях. При этом регистрация медицинских устройств в FDA США подразумевает ежегодную оплату государственных сборов. На 2026 финансовый год базовая сумма за регистрацию одного объекта значительно выросла, что необходимо учитывать при бюджетном планировании.
Каждое одобрение FDA для медицинских изделий требует формирования обширного досье. Существуют жесткие требования FDA к документации на медпрепарат и устройства, включая протоколы испытаний на электромагнитную совместимость и биосовместимость материалов. Любая ошибка в техническом файле приводит к остановке таймера рассмотрения и запросу дополнительных сведений (Additional Information Request).
Финальное подтверждение безопасности медицинских изделий FDA базируется на анализе рисков и выгоды для пациента. Регулятор оценивает не только сам прибор, но и маркировку, которая должна содержать четкие инструкции по применению. Параллельно проводится регистрация производителя медицинских изделий в FDA, что дает ведомству право на проведение инспекций для проверки соблюдения системы менеджмента качества (QMSR). Общая сертификация медицинских изделий FDA в СШАтребует от бизнеса готовности к цифровым аудитам и повышенным стандартам кибербезопасности для софтверных решений.
Регистрация предприятий и листинг продукции в FDA: правовой статус и обязанности бизнеса
Фундаментальной обязанностью любой компании, поставляющей товары в Америку, является идентификация своего присутствия в правовом поле регулятора. Юридическая регистрация предприятия в FDA США служит уведомлением о том, что конкретный объект производит, упаковывает или хранит продукцию для американских потребителей. Это действие не является разовым актом, оно накладывает на бизнес долгосрочные обязательства по поддержанию прозрачности производственных процессов.
Для разных отраслей установлены свои циклы обновления данных. Например, ежегодная регистрация в FDA США обязательна для производителей медицинских устройств и фармацевтических препаратов. В пищевом секторе действует двухлетний цикл (в четные годы), требующий подтверждения статуса в период с октября по декабрь. Игнорирование этих сроков ведет к автоматической деактивации номера, что делает любой импорт незаконным.
Процесс не ограничивается только данными о заводе. Каждая товарная позиция должна пройти листинг продукции в FDA в США, где указываются торговые наименования, активные ингредиенты или коды медицинских изделий. В 2026 году электронная регистрация в FDA для компаний осуществляется исключительно через специализированные порталы, такие как CDER Direct или FURLS. Использование бумажных форм допускается только в исключительных случаях при наличии официального отказа от электронного документооборота (waiver).
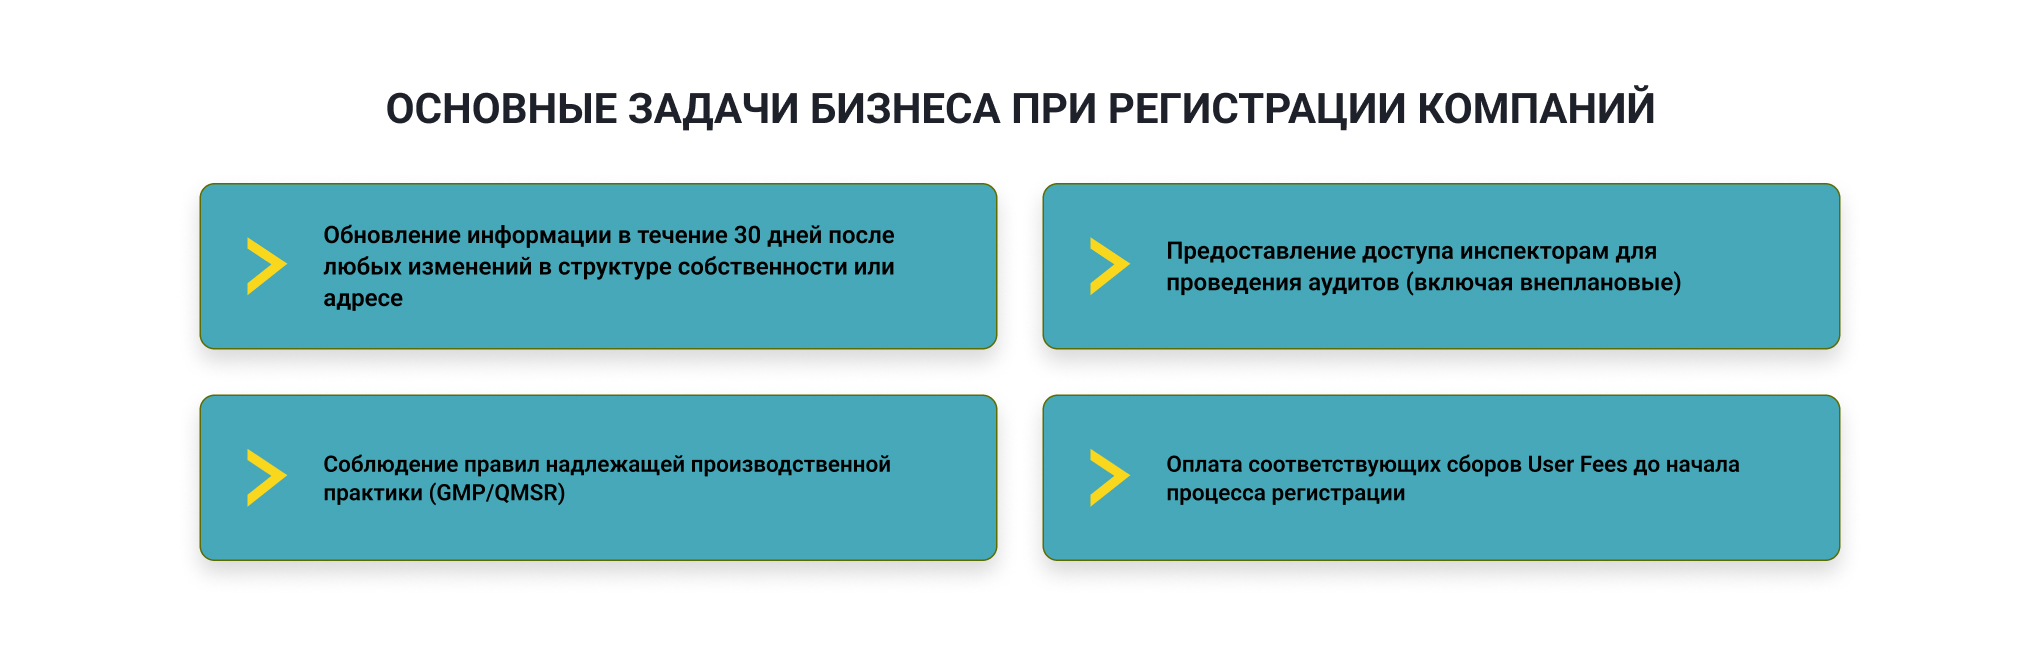
Основные обязанности предприятия перед FDA в США включают:
- Обновление информации в течение 30 дней после любых изменений в структуре собственности или адресе.
- Предоставление доступа инспекторам для проведения аудитов (включая внеплановые).
- Соблюдение правил надлежащей производственной практики (GMP/QMSR).
- Оплата соответствующих сборов User Fees до начала процесса регистрации.
Особое внимание уделяется специфическим категориям. Так, регистрация пищевого предприятия в FDA США теперь требует обязательного наличия номера DUNS, который служит уникальным идентификатором юридического лица. Для лекарственного сегмента регистрация фармацевтического производителя в FDA дополнена требованиями по листингу партий и передаче данных о цепочке поставок. Без этих шагов сертификация FDA как статус соответствия считается недействительной.
Успешное подтверждение регистрации в FDA в США отражается в публичных или закрытых базах данных (в зависимости от типа продукта). Важно понимать, что регистрация производителя в FDA Соединенных Штатов Америки не дает права на использование логотипа ведомства в рекламных целях. Регулятор рассматривает это как введение в заблуждение, что может стать поводом для административного расследования. Постоянный комплаенс и своевременное внесение изменений в реестры — единственная законная стратегия долгосрочного присутствия на рынке.
Экспортные сертификаты FDA для международной торговли: виды и порядок получения
Первичным инструментом подтверждения при зарубежных поставках выступает экспортный сертификат FDA. Его запрашивают иностранные регуляторы и таможенные органы для ввоза продукции, произведенной в США или законно находящейся на рынке США. Документ подтверждает статус товара и сведения о производителе по данным федеральных реестров.
Заявители ориентируются на получение экспортного сертификата FDA США при заключении внешнеторговых контрактов. Запрос подается через электронную систему CECATS. Рассмотрение заявки сопровождается проверкой регистраций, листинга и соответствия категории продукции регуляторным требованиям.
Отдельная разновидность документа — сертификат свободной продажи FDA. Его используют, когда требуется подтверждение законного обращения продукции внутри США. Формуляр содержит наименование производителя, категорию товара и указание на действующее регулирование.
В международной практике применяются разные формы сертификатов. К основным видам относятся:
- Certificate to Foreign Government (CFG) для медицинских изделий и лекарств.
- Certificate of Free Sale (CFS) для продукции, находящейся в законном обращении на рынке США.
- Certificate of Exportability (COE) для товаров, разрешенных к экспорту при ограничениях на внутреннее обращение.
- Подтверждения для кормов и ветеринарной продукции.
- Документы для пищевых и косметических товаров, требуемые иностранными регуляторами.
Когда иностранный регулятор запрашивает адресный документ, выдается сертификат для иностранного правительства FDA. Он подтверждает, что продукция выпускается в соответствии с применимым федеральным законодательством и контролируется агентством. После проверок ограничений на внутреннее обращение может применяться сертификат экспортируемости FDA.
Фармацевтические поставки используют фармацевтический сертификат FDA США. Он подтверждает сведения о зарегистрированном производителе и статусе лекарственного средства в системе FDA. Для косметики применяется косметический сертификат FDA для экспорта, который отражает данные о предприятии и продукте по записям добровольной системы листинга и требованиям MoCRA.
Распространена практика оформления документов в цифровом формате, в том числе электронный сертификат FDA для экспорта. Электронная выдача ускоряет верификацию и упрощает взаимодействие с иностранными регуляторами. Процедура включает оформление сертификата FDA для внешней торговли с учетом требований конкретной страны‑импортера и проверяемых реестров.
Партнеры и государственные органы используют подтверждение статуса продукции через сертификат FDA для сопоставления фактических данных с регистрами FDA. Проверяемость исключает сомнения в происхождении и законности обращения товара и снижает риски задержек на границе США и страны назначения.
Требования FDA к GMP и системе качества на производстве
Регулятор в США не сертифицирует качество конечного продукта в лаборатории, а проверяет стабильность процессов его создания. Это обеспечивается через соответствие GMP по правилам FDA (Good Manufacturing Practice). Свод правил устанавливает минимальные требования к условиям производства, квалификации персонала, чистоте помещений и ведению документации. В 2025 году медицинские технологии окончательно перешли на новый стандарт QMSR, который гармонизирует американские нормы с международным стандартом ISO 13485.
Плановая инспекция FDA на соответствие GMP может быть проведена на любом заводе, поставляющем товары в Соединенные Штаты. Иностранные предприятия проверяются с той же строгостью, что и американские площадки. Если аудит FDA на предприятии выявляет системные ошибки, компания получает форму 483 с перечнем замечаний. Неспособность оперативно устранить нарушения ведет к выпуску Warning Letter (предупреждающего письма), что фактически замораживает коммерческую деятельность.
Полноценное соблюдение стандартов GMP FDA в США подразумевает наличие системы прослеживаемости каждой партии. Производитель должен документально подтвердить происхождение сырья и результаты промежуточного контроля. Такое подтверждение GMP для сертификации FDA является обязательным условием для получения экспортных разрешений. Без выстроенных процессов безопасности даже самый инновационный продукт не пройдет проверку ведомства.
Элементы контроля качества распределяются по следующим направлениям:
- строгий контроль производственной среды и предотвращение перекрестного загрязнения;
- валидация всех аналитических методов и оборудования;
- обязательное обучение сотрудников и фиксация допусков к работам;
- процедура обработки рекламаций и механизм отзыва продукции из оборота;
- регулярный внутренний аудит и корректирующие действия (CAPA).
Многие ошибочно полагают, что сертификация GMP по требованиям FDA выдается как диплом после аудита. В реальности статус соответствия поддерживается непрерывно. Эффективная система качества производства по нормам FDA оценивается инспекторами через изучение архивов и логов за последние несколько лет. Если в ходе проверки обнаружится фальсификация данных, последствия будут необратимыми.
Персональная и корпоративная ответственность за нарушение GMP требований FDA включает штрафы, конфискацию партий и судебные запреты. В ряде случаев регулятор может инициировать уголовное преследование руководства за сознательный выпуск недоброкачественной продукции. Сертификация FDA фактически выступает как производная от безупречного соблюдения производственной дисциплины. Постоянный контроль качества становится единственным способом защиты инвестиций при выходе на американский рынок.
Процесс сертификации FDA для компании: этапы, документы и практические риски
Выход на американский рынок требует от бизнеса системной подготовки, где формальная регистрация является лишь финальным шагом. Юридический процесс сертификации FDA в США начинается с глубокого аудита производственной площадки и анализа состава продукта на соответствие федеральным стандартам. Компании необходимо заранее определить категорию товара, так как от этого зависят стоимость сертификации FDA и объем необходимых испытаний. Чтобы успешно получить разрешение FDA иностранными производителями продукции, требуется обеспечить полную прозрачность цепочки поставок.
Подготовительная оценка соответствия товара нормам FDA в США включает проверку всех ингредиентов и материалов на предмет их безопасности и легальности в штатах. Ошибки на этом этапе становятся основной причины отказа в сертификации FDA или задержек на таможне. Весь массив данных должен быть переведен на английский язык и систематизирован согласно отраслевым руководствам ведомства. Алгоритм действий для бизнеса включает следующие ключевые шаги.
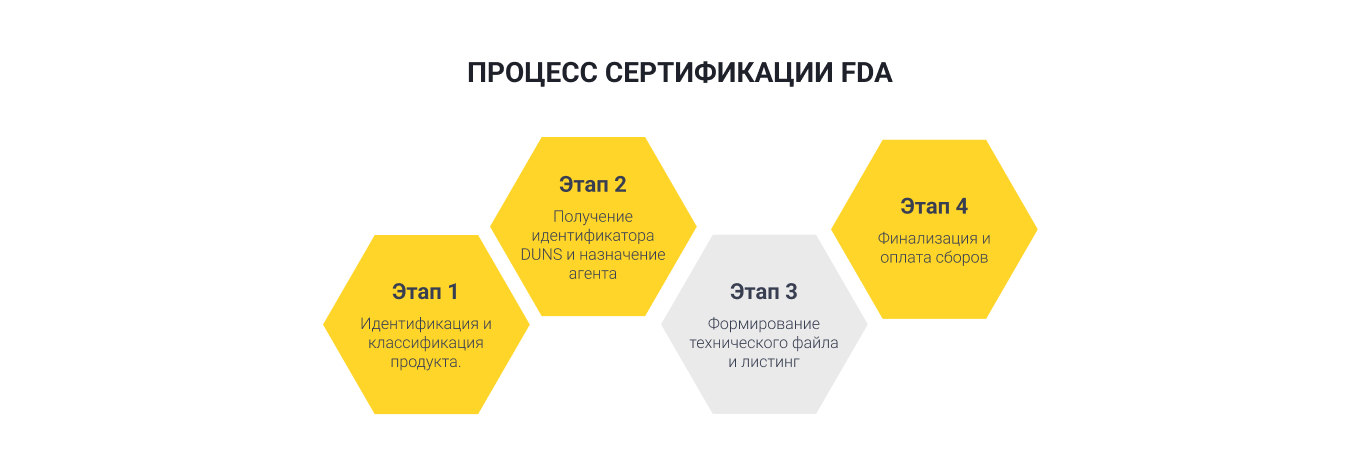
Этап 1. Идентификация и классификация продукта. Производитель определяет правовой статус товара (еда, косметика, медизделие или БАД) и сопоставляет его с требованиями профильных разделов 21 CFR. Это позволяет точно рассчитать государственные пошлины и понять, требуется ли клиническое подтверждение эффективности или достаточно простой регистрации объекта.
Этап 2. Получение идентификатора DUNS и назначение агента. Компания регистрируется в системе Dun & Bradstreet для получения уникального девятизначного кода, без которого невозможна работа в порталах регулятора. Параллельно заключается договор с резидентом США, который будет представлять интересы фирмы перед ведомством и принимать юридическую корреспонденцию.
Этап 3. Формирование технического файла и листинг. Собираются все документы для сертификации FDA, включая спецификации, протоколы испытаний и макеты этикеток. После этого через электронные системы FURLS или CDER Direct подаются данные о самом предприятии и каждой товарной позиции, которую планируется экспортировать.
Этап 4. Финализация и оплата сборов. Заявитель вносит установленные платежи за регистрацию объекта или рассмотрение досье. После успешной валидации данных ведомство присваивает регистрационный номер, который служит подтверждением того, что компания исполнила свои обязательства по уведомлению властей.
Контрольный список документов для подачи.
Тщательная подготовка к сертификации FDA позволяет избежать репутационных рисков и финансовых потерь. Существуют определенные требования FDA к заявке на сертификацию, несоблюдение которых ведет к немедленному отклонению файла без возврата оплаченных пошлин. Чтобы гарантированно пройти сертификацию FDA, экспортер должен внедрить систему прослеживаемости каждой партии. Суммарные сроки сертификации FDA для пищевых производств составляют от 2 до 4 недель, тогда как для медицинских изделий процесс может растянуться на 6–10 месяцев.
Заключение
Работа с американским регулятором требует от бизнеса перехода на стандарты превентивного контроля. Официальное подтверждение соответствия продукции требованиям FDA в США не является одноразовой процедурой и подразумевает постоянную готовность к государственным инспекциям. Ошибки в маркировке или составе компонентов могут привести к внесению компании в «красные списки» импорта, что блокирует коммерческую деятельность на годы.
Установленные процедуры FDA для иностранных поставщиков и экспортеров направлены на минимизацию рисков для общественного здоровья. Компании, которые рассматривают регистрацию как элемент долгосрочной стратегии, получают весомое преимущество в виде высокого доверия потребителей. Своевременное обновление данных в реестрах и соблюдение производственной дисциплины остаются единственными законными способами масштабирования бизнеса в США.











